国⽴研究開発法⼈産業技術総合研究所(以下「産総研」という)人工知能研究センター 富井 健太郎 上級主任研究員、国立大学法人東海国立大学機構岐阜大学大学院連合創薬医療情報研究科 遠藤 智史 准教授、岐阜市公立大学法人岐阜薬科大学大学院薬学研究科 河野 真也 大学院生(産総研リサーチアシスタント)、五十里 彰 教授らの共同研究グループは、AIモデルBoltz-2を用いて、がん関連酵素AKR1B10の新規阻害剤候補を高効率に発見しました。
AIの創薬応用を目的として、がんの発生や薬剤耐性に関与する酵素AKR1B10を標的とした活性阻害剤を念頭に、50,240化合物から候補化合物の抽出に取り組みました。AI予測と化合物の構造に関する知見を基とした人によるスクリーニングを経て40候補を抽出したところ、そのうちの28の化合物が有効とされる阻害活性を示し、7化合物はより顕著な阻害活性(サブマイクロモル活性)を示しました。さらに、これら7化合物のうち5化合物は、標的となるAKR1B10には強く結合するものの、それと似た構造を持つ酵素AKR1B1には結合しにくいという十分な選択性も確認されました。また、既知阻害剤と異なる骨格の化合物や、AKR1B10選択性を説明する結合様式も確認されました。
標的タンパク質に作用しそうな化合物を計算で選ぶ「バーチャルスクリーニング」は、計算をかけたあとにも候補が多く残る点が課題です。本研究でも基準を超えた867化合物を化学構造の多様性に基づいて40化合物に絞り込むことで、大型自動実験設備を必要としない、汎用性の高い実験規模を実現しています。
本成果は、AIで予測(ドライ)しつつも、最終的には実験(ウェット)で検証するドライ・ウェットギャップを埋めるものとして、AI創薬の発展に貢献するものです。
なお、この技術の詳細は、2026年9月12日に「Journal of Chemical Information and Modeling」に掲載され、ACS Editors' Choice に選出されました。
新薬開発を念頭に、標的タンパク質の活性を阻害する候補化合物を抽出するためには、数万から数百万におよぶ化合物の中から、標的に強く結合して十分な阻害活性を示すだけでなく、類似タンパク質には作用しない高い選択性を備えた化合物を探索する必要があります。そのため、大規模なスクリーニングと実験による検証を繰り返す必要があり、多くの時間と労力を要することが課題となっています。
スクリーニングの過程では、標的タンパク質に作用しそうな化合物を計算で選ぶ「バーチャルスクリーニング」が広く使われています。これは、標的タンパク質の立体構造が分かっている場合に候補化合物がそれとどのように結合するかをシミュレーションし、結合の強さや結合様式を予測するものです。近年、タンパク質と低分子化合物を一緒に立体構造化する共折りたたみ(co-folding)モデルが登場し、結合姿勢と結合の強さを同時に推定できるようになりました。一方で、計算上、標的タンパク質と強く結合するとされる化合物が実際に標的タンパク質の活性を阻害するとは限りません。既知データに似た組み合わせでは高精度でも、未知の化学骨格に対する一般化や、活性化合物どうしの細かな順位付けには課題があります。
もう一つの課題は、バーチャルスクリーニングにかけても、実際に実験できる数まで候補を絞りきれないことです。本研究で対象とした50,240化合物のライブラリーでも、選定基準を超えたものは867化合物ありました。従来のバーチャルスクリーニングで「アタリ」が出る確率は1 %〜10 %程度とされており、この数の化合物をすべて実験で確かめても、大部分は外れてしまいます。外れる可能性の高い化合物に購入費や活性評価用試薬、時間や労力を費やさねばならず、せっかく計算手法を導入しても、その後の実験負荷が下がりません。このため、計算予測を実験で検証できる候補数まで絞り込み、実際の阻害活性を有する化合物の発見につなげる方法が必要です。
産総研および岐阜大学の研究グループは、「産総研-岐大アライアンス事業」において、データ駆動型アプローチによる抗がん剤耐性克服薬の開発を進めています。
本研究では、50,240種類の候補化合物の中から酵素AKR1B10の活性を阻害する化合物の抽出に取り組みました。AKR1B10は、有害なカルボニル化合物を解毒して細胞を保護する還元酵素ですが、その発現異常は脂質代謝や細胞増殖を促進し、多くのがんの発生・進展や薬剤耐性に関与するため、診断・治療標的として注目されている酵素です。しかし、活性部位が柔軟で、類似酵素AKR1B1との選択性確保が難しく、ターゲットとすることが困難でした。
岐阜大学および岐阜薬科大学の研究グループは、これまでに多数のAKR1B10阻害剤を発見し、その立体構造的特徴を蓄積してきました。本研究では、この実験的知見を計算条件としてAIに推論させるアプローチをとりました。Boltz-2の大規模推論計算には、産総研のAI橋渡しクラウド(ABCI)を利用しました。
なお、本研究は、国立研究開発法人日本医療研究開発機構(AMED)生命科学・創薬研究支援基盤事業(BINDS)「ライフサイエンス研究加速のためのバイオインフォマティクス研究」(2022~2026年度)と公益財団法人立松財団による支援を受けています。
はじめに、AIによる予測に「酵素が働くための条件」をどのように組み込んだかを説明します。共同研究グループは、タンパク質と低分子化合物の立体構造を同時に計算する共折りたたみモデルBoltz-2による予測に、AKR1B10 の反応の仕組みに基づく二つの距離の制約を導入しました。第一に、補酵素NADPHから4.5 Å以内にあるアミノ酸を、補酵素が収まる領域として定義しました。第二に、水素の受け渡しを担うアミノ酸残基Tyr49とHis111、および結合する部分の形と広さを決める隣接したTrp112を、化合物が近づくべき位置として指定しました(図1)。これにより、結合の強さの予測値が高くても、反応が起こらない向きで結合してしまう化合物を、計算の段階で除くことを狙いました。予測はABCI 上で実行しました。
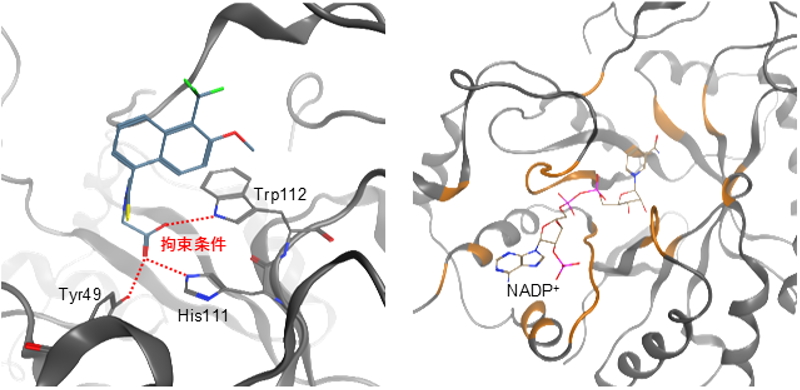
図1 AKR1B10に対する構造条件の設定
(左)AKR1B10、NADP+、既知阻害剤tolrestatの複合体結晶構造(PDB ID:1ZUA)を用いて、活性部位の重要なアミノ酸残基Tyr49、His111、Trp112を設定。(右)NADP+から4.5 Å以内にあるアミノ酸残基(だいだい色)を、補酵素結合部位として設定。
※原論文の図を引用・改変したものを使用しています。
次に、この予測を用いて50,240 化合物から候補をどのように絞り込んだかを述べます。まず、どの程度の予測値を合格とするかという基準値を決める必要があります。基準値は、実験で測定された生物活性データを集めた公共データベースChEMBL由来の既知のAKR1B10阻害剤132化合物と、活性のある化合物と性質は似ているが結合しないと考えられる比較用の6,600化合物を系統的に生成して決定しました。なお、この既知阻害剤132化合物はBoltz-2の事前学習データに含まれるため、この段階の性能は未知の化合物への通用性ではなく、手順そのものの妥当性の確認と位置づけています。この条件を市販の化合物ライブラリー(50,240化合物)に適用したところ、基準を超えた一次候補は867 化合物(全体の約1.7 %)でした(図2)。しかし867化合物は、実験で確かめるには多すぎます。そこで、化合物の部分構造の有無をビット列で表すMorgan2フィンガープリントと、二つのビット列の共通度を0から1で表すTanimoto係数を用い、構造の似たものどうしを段階的にまとめる階層的クラスタリングによって867化合物を51のグループに分けました。各グループから代表を選ぶことで、構造の多様さを保ちながら実験の重複を避け、入手可能性も考慮して40化合物を実験に使用しました。
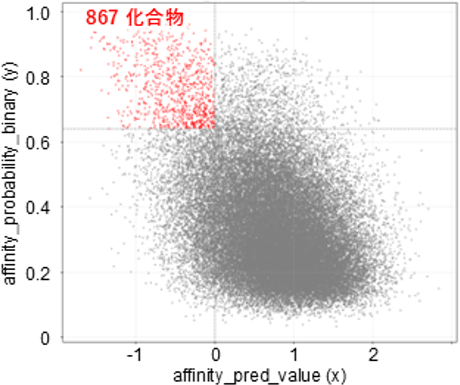
図2 Boltz-2による候補化合物の選定
市販の化合物ライブラリーに含まれる50,240化合物について、Boltz-2による予測スコアの分布を示した。赤点は、設定した基準を満たした867化合物を示す。
※原論文の図を引用・改変したものを使用しています。
ここからは、選んだ40化合物を実際に実験で調べた結果を述べます。補酵素NADPHが消費される量を340 nm の吸光度で追跡する方法で酵素の活性を測定したところ、10 µMの条件で活性を50 %以上低下させた化合物は28化合物、ヒット率は70 %でした(図3)。この値は、従来の立体構造に基づくバーチャルスクリーニングで報告されている1 %〜10 %を上回るものです。1 µMの条件でも7化合物が阻害活性を保ち、最も強力な化合物の酵素の活性を半分に低下させる濃度(IC50)は197±12 nMでした。
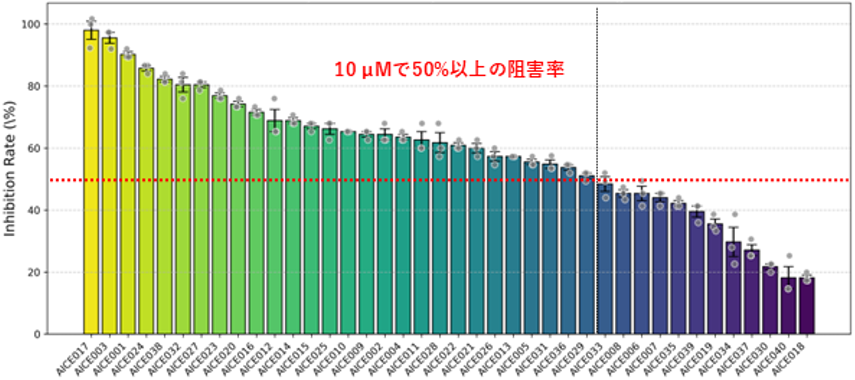
図3 AKR1B10阻害活性の評価
選定した40化合物について、10 µMでAKR1B10阻害活性を評価した。50 %以上の阻害を示した化合物をヒットとし、28化合物が該当した(ヒット率70 %)。AICEは、AKR1B10阻害剤候補の濃縮(AKR1B10 Inhibitor Candidate Enrichment)の略。
※原論文の図を引用・改変したものを使用しています。
ここまでは阻害の強さについて述べてきました。続いて、狙った酵素だけを阻害できるかという選択性について説明します。AKR1B10 は、アミノ酸配列が約71 %共通する類似酵素AKR1B1との選択性の確保が長年の課題とされてきました。AKR1B10の活性部位にあるTrp112の側鎖の向きがこの選択性を左右することは、先行研究により既に報告されており[1]、この側鎖はAKR1B10本来の向きと、AKR1B1に似た向きの2通りをとりえます。本研究で新たに示されたのは、Boltz-2がこの向きを化合物ごとに予測し、その予測が実験で測定した選択性と対応したことです。1 µMでもAKR1B10阻害活性を保つ7化合物に加え、10 µMで最も強いAKR1B10阻害活性を示したAICE017を含めた8化合物についてAKR1B1に対する阻害を同じ条件で測定したところ、AKR1B10本来の向きと予測された6化合物(1 µMでAKR1B10阻害活性を保つ5化合物およびAICE017)は、AKR1B1と比べて平均で6.47倍(1.39倍〜231倍)AKR1B10を強く阻害したのに対し、AKR1B1に似た向きと予測された2化合物は0.62倍(0.48倍〜0.80倍)と逆にAKR1B1側へ偏り、両群の間に10.4倍の差が認められました(図4)。ここで重要なのは、この二つの向きを分ける側鎖の回転角が、計算に導入した距離の制約には含まれていない点です。向きの分かれ方はモデルが化合物に応じて自由に予測した結果であり、それが実測の選択性と一致したことになります。
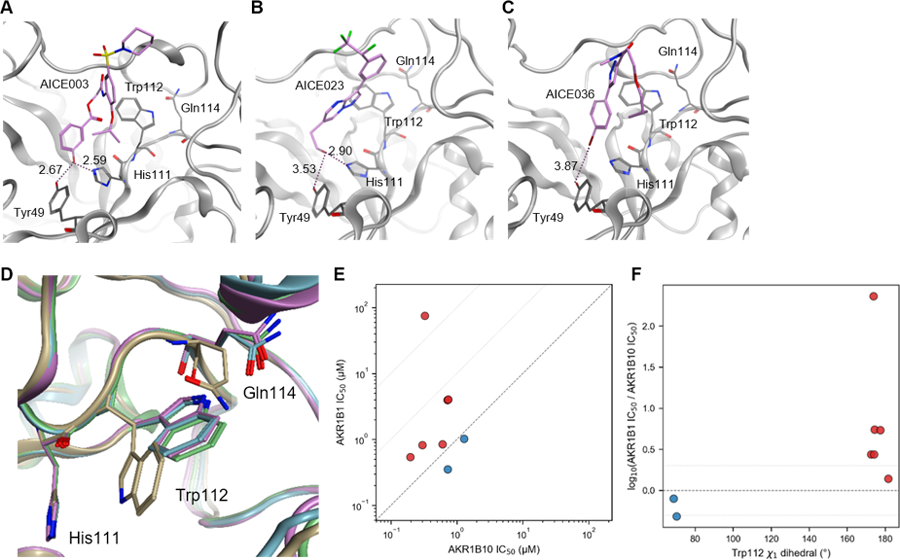
図4 代表的なヒット化合物のAKR1B10への結合様式と選択性
(A)AICE003、(B)AICE023、(C)AICE036のAKR1B10への結合様式をBoltz-2で予測した。破線は、触媒残基Tyr49およびHis111との水素結合を示す。(D)3化合物の予測構造と、AKR1B10–NADP+–tolrestat複合体の結晶構造(PDB ID:1ZUA)を重ね合わせ、Trp112周辺を拡大した。(E)8化合物のAKR1B10およびAKR1B1に対するIC50値を比較した。対角線より上はAKR1B10選択性、下はAKR1B1選択性を示す。阻害活性を確認した8化合物について、Boltz-2が予測したTrp112の構造に基づく分類(B10型(赤)とB1型(青))と一致した。(F)8化合物についてBoltz-2が予測したTrp112の構造(側鎖の二面角)とAKR1B1/AKR1B10親和性の比の関係性を示す。Y軸0より上はAKR1B10選択性、下はAKR1B1選択性を示す。(E)(F)とも、データは3回以上の独立した実験の平均値を示す。
※原論文の図を引用・改変したものを使用しています。
最後に、得られた化合物が既知の阻害剤とどう異なるのか、またこのヒット率が本当にAIによる絞り込みの成果といえるのかを検証しました。得られた化合物群と既知のAKR1B10阻害剤132化合物を比較したところ、Morgan2に基づくTanimoto係数は0.35未満にとどまり、化学構造の骨組みとしては既知の阻害剤と異なることが確認されました。一方、化合物を標的との相互作用に関わる特徴の配置として表現するErGフィンガープリントで比べると中程度の類似性が保たれており、結合に必要な特徴の配置は維持したまま、骨組みだけを置き換えられたことを示しています。また、ヒット率の由来を切り分けるため、51のグループを50,240化合物全体に対する251のグループへ拡張し、実験した40化合物を除いたうえで基準の通過率を比較しました。その結果、実験化合物を含むグループでは8.80 %、含まないグループでは0.10 %となり、88倍の差が認められました。(図5)
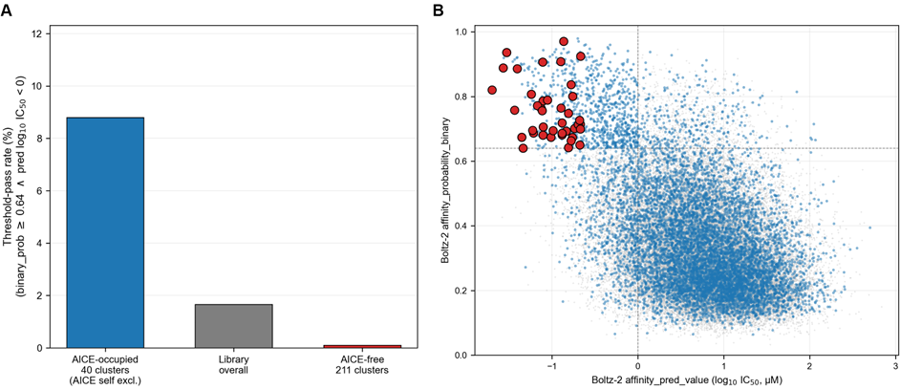
図5 候補化合物の選定結果の頑健性と化学空間における分布
(A)50,240化合物を251クラスターに分類し、AICE化合物を含むクラスターと含まないクラスターで、Boltz-2の選定基準を満たす化合物の割合を比較した。基準通過率は、AICE含有クラスターで8.80 %、AICE非含有クラスターで0.10 %であり、88倍の濃縮が認められた。(B)50,240化合物の化学空間における分布を示した。AICE化合物(赤丸)を含む領域はライブラリー全体の17.8 %であるが、選定基準を満たす化合物の94.8 %がこの領域に含まれていた。AICE含有領域は、特定の場所に偏らず、広い化学空間に分布していた。
※原論文の図を引用・改変したものを使用しています。
以上をまとめると、反応の仕組みに基づく制約を導入した共折りたたみモデルによる予測と、化学構造の多様さに基づく選抜を組み合わせることで、実験に供する化合物数を40まで減らしながら、70 %のヒット率と1 µM未満で働く複数の阻害剤を得られることが示されました。本研究の実験は、40化合物の購入と、分光光度計およびリアルタイムPCR装置による測定の範囲で完結しており、標的とするタンパク質が定まっている創薬において、数十万規模の化合物ライブラリーや大型の自動実験設備を使用しなくても新規阻害剤の探索が成立することを示す結果です。AKR1B10は、肝細胞がんや非小細胞肺がんでの発現の高まりと、がん細胞の増殖・浸潤および抗がん剤に対する耐性の獲得への関与が報告されている酵素であり、こうした抗がん剤の標的に対して、限られた実験資源のもとでも新規化合物を獲得できることを実証したものです。
今後は、本研究で見いだした化合物を基に、AKR1B10への阻害活性と選択性、溶解性、細胞膜透過性、代謝安定性などを改善する構造最適化を進めます。また、がん細胞や動物モデルで、既存治療薬の効果増強や薬剤耐性の克服につながるかを検証します。さらに、本研究で用いた「触媒機構の知識をAIの制約として与え、スコアと化学構造多様性の両方で候補を絞る」方法を、他の補酵素依存性酵素や創薬標的にも展開します。AIを単独で使うのではなく、専門知識、計算資源、実験評価を一体化することで、より再現性の高いAI創薬基盤の構築を目指します。
掲載誌:Journal of Chemical Information and Modeling
論文タイトル:Efficient Discovery of Potent AKR1B10 Inhibitors Using Co-folding Model Boltz-2
著者:Shinya Kawano, Akira Ikari, Satoshi Endo*, Kentaro Tomii*(*責任著者)
DOI:https://doi.org/10.1021/acs.jcim.6c00874
[1] FEBS Letters 2013, 587(22), 3681-3686.